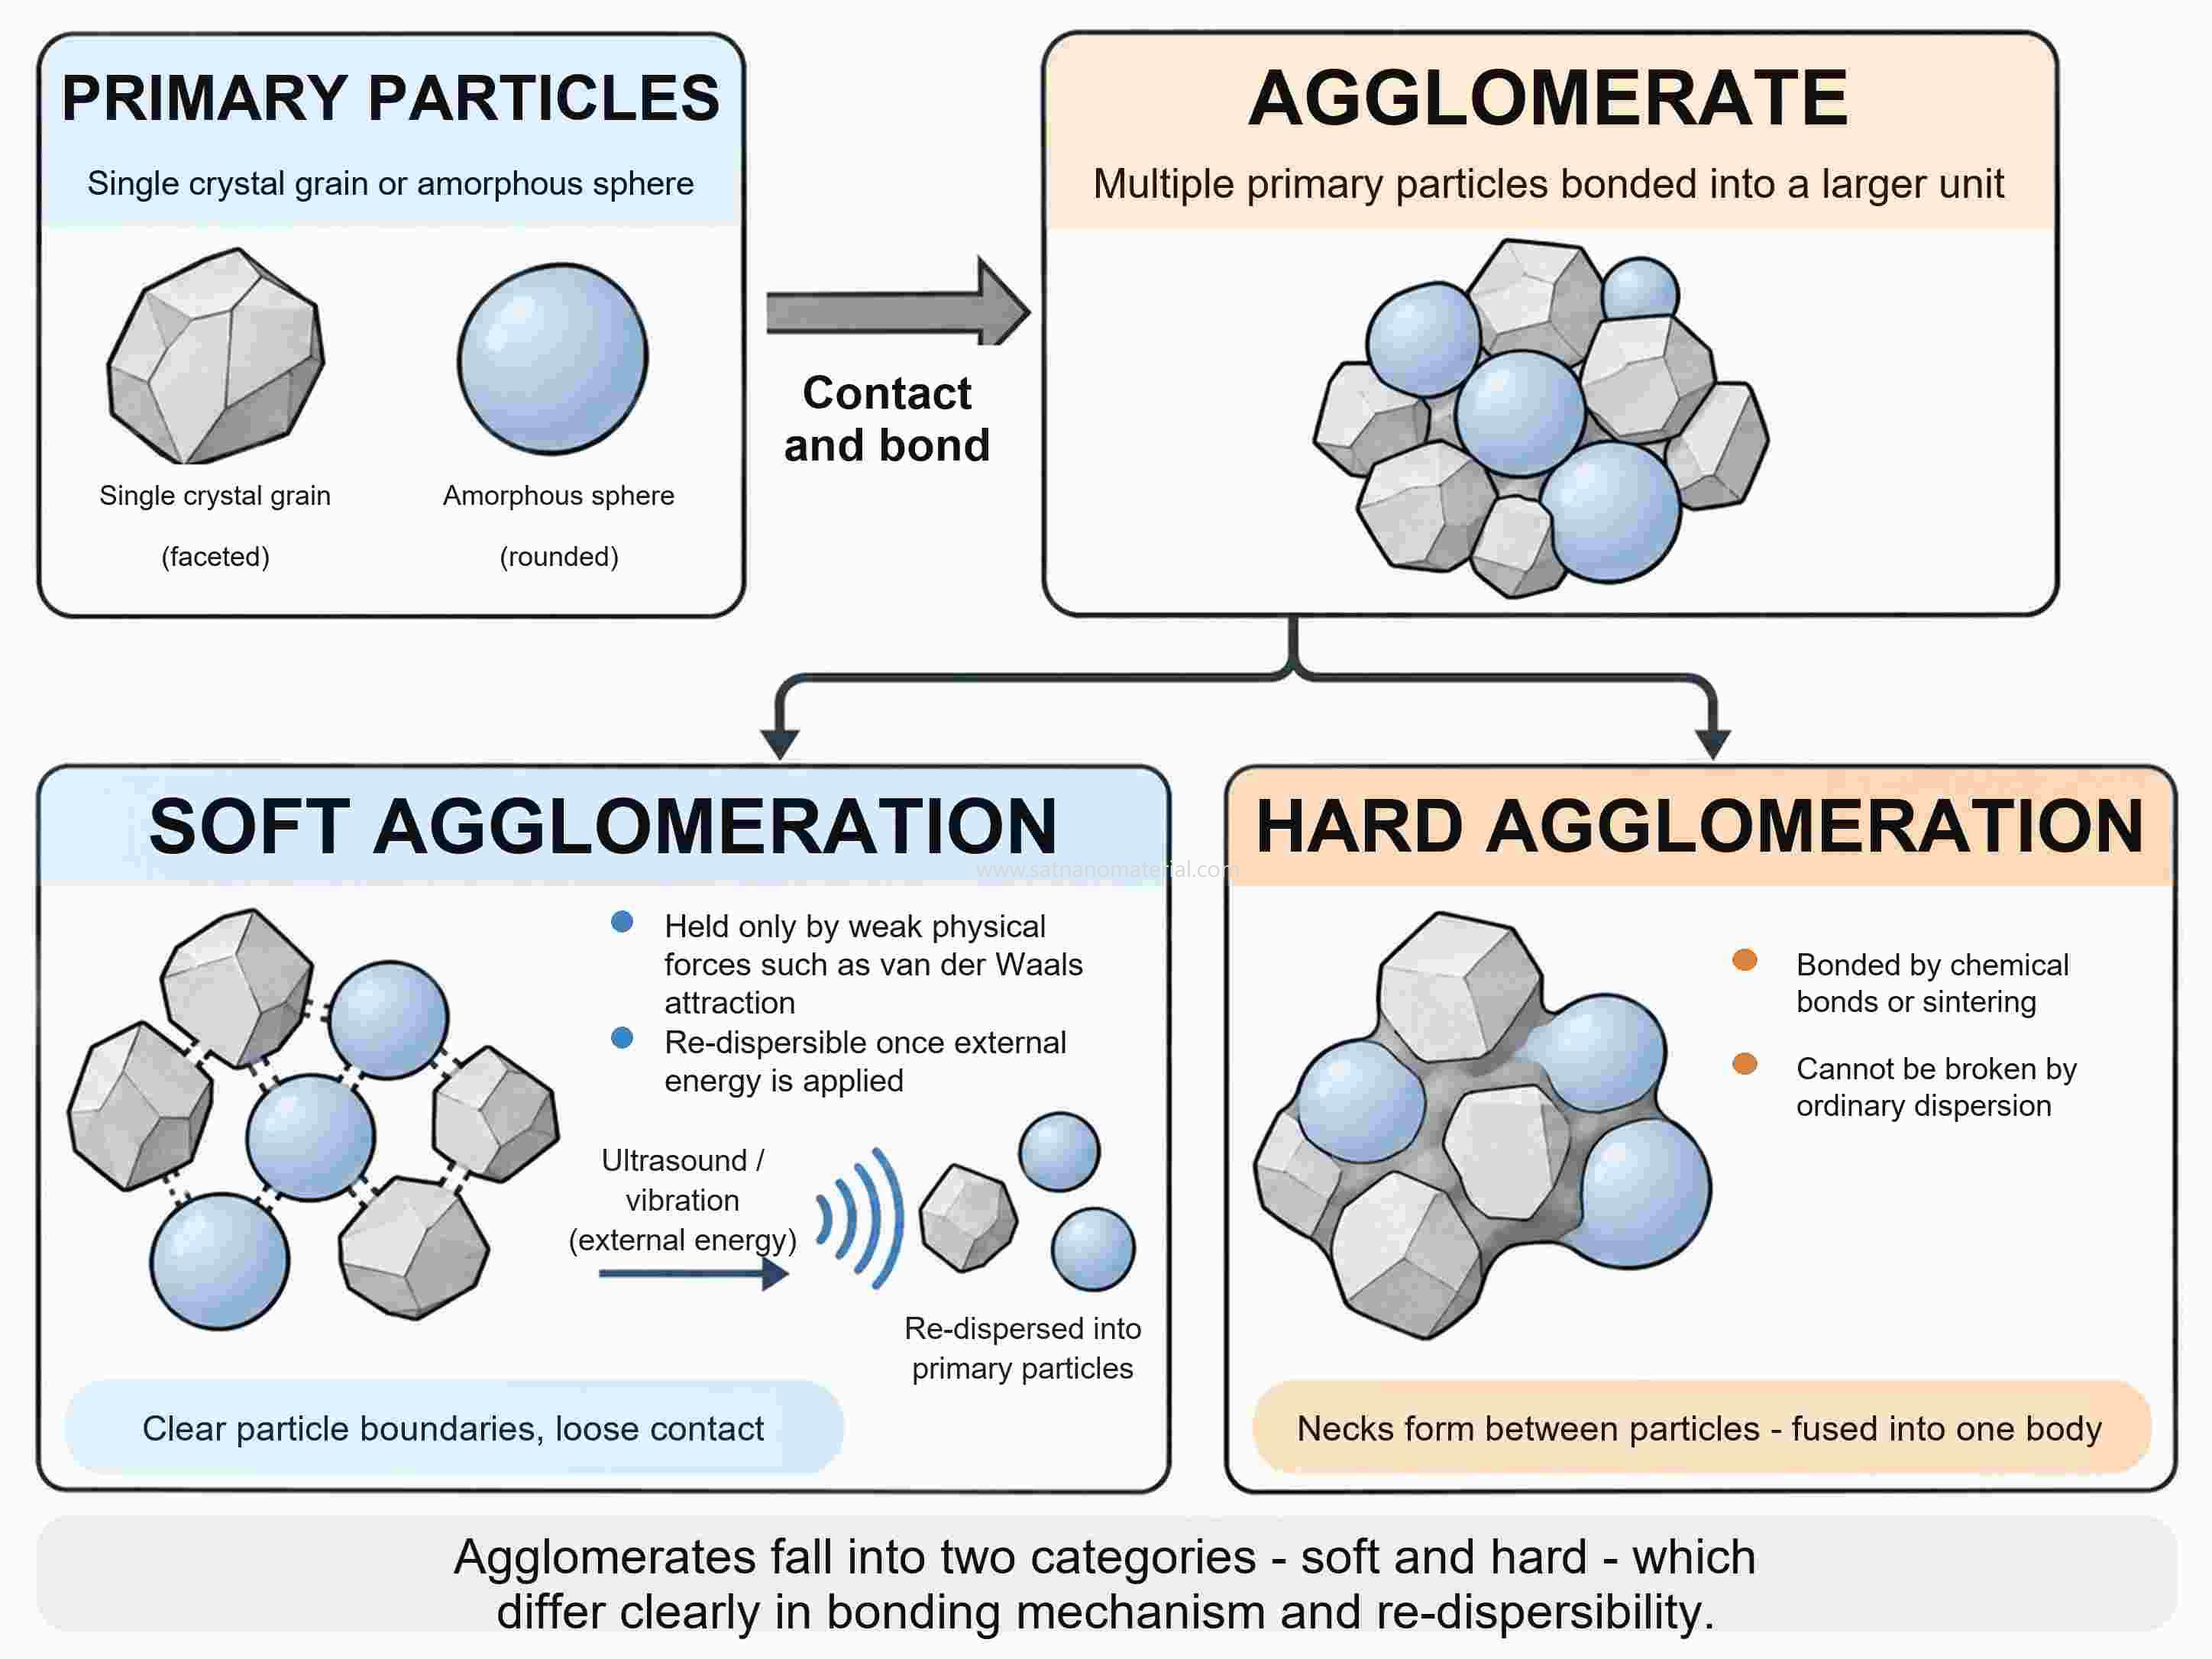
Um grão de cristal único ou uma esfera amorfa obtida a partir da síntese é chamado de partícula primária; quando várias partículas primárias se tocam e se unem em uma unidade maior, forma-se um aglomerado.
Os aglomerados são geralmente divididos em duas classes de acordo com a força da ligação: aglomerados macios são mantidos unidos principalmente por interações físicas fracas, como forças de van der Waals, enquanto aglomerados duros são mantidos por ligações químicas ou por conexões formadas durante a sinterização. Os primeiros ainda podem ser redispersos com energia externa, como ultrassom; nos últimos, os pontos de contato já cresceram formando um único corpo, e operações de dispersão convencionais dificilmente conseguem separá-los.
Quanto menores as partículas, maior é a proporção de átomos na superfície, e a área superficial específica e a energia livre de superfície do sistema aumentam correspondentemente. Uma vez que as partículas se tocam, parte de sua superfície se torna uma interface de contato e a energia livre diminui, razão pela qual as nanopartículas tendem a se aglomerar.
Esse tipo de aglomeração está presente em nanopós comerciais de γ-Al₂O₃: a microscopia eletrônica de transmissão (TEM) mostrou que, para duas amostras com tamanhos nominais de 5 nm e 10 nm, as partículas primárias tinham em média cerca de 10 nm e, após os pós serem dispersos em 1 mM de NaCl por sonicação com ponteira durante 30 min, o diâmetro hidrodinâmico sob condições ácidas ainda era de 202–266 nm.
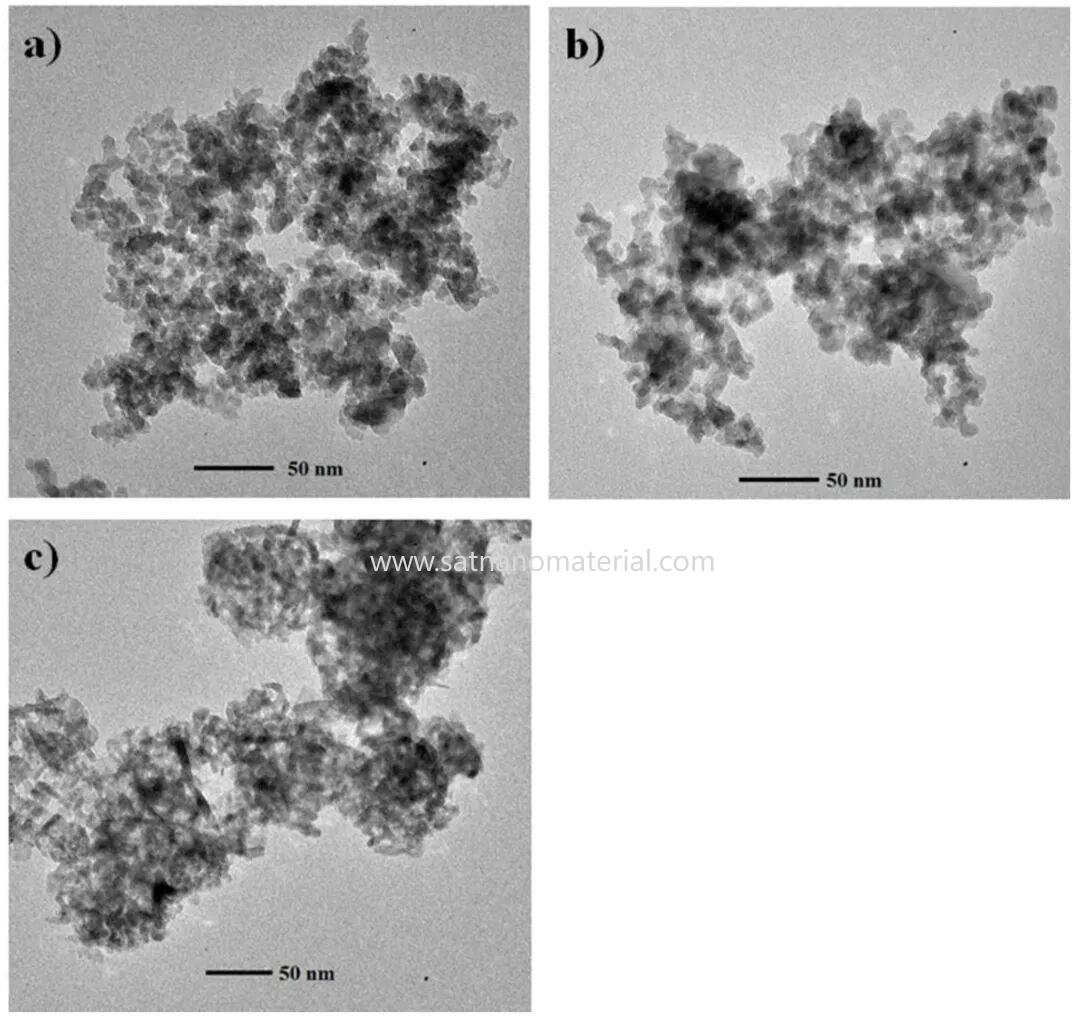
A TEM mede o tamanho projetado de partículas primárias individuais, enquanto a dispersão dinâmica de luz registra a flutuação da intensidade da luz espalhada com o tempo e a converte, por meio da equação de Stokes-Einstein, no diâmetro hidrodinâmico, que corresponde à unidade de dispersão que se move efetivamente no líquido.
Para o γ-Al₂O₃, o diâmetro hidrodinâmico é mais de 20 vezes o tamanho da partícula primária, indicando que cada unidade de dispersão contém um grande número de partículas primárias. Os montes de partículas observados nas micrografias eletrônicas incluem tanto a aglomeração originalmente presente no pó quanto os contatos recém-formados na grade de TEM enquanto a gota secava.
Os novos contatos na grade provêm da evaporação do solvente: as pontes líquidas encolhendo entre as partículas geram uma força capilar forte o suficiente para superar a repulsão eletrostática entre as partículas. Enquanto as partículas ainda estão no líquido, o que atua entre elas é principalmente uma competição entre a atração de van der Waals e a repulsão da dupla camada elétrica ou o impedimento estérico de uma camada adsorvida. Uma vez que a temperatura sobe para temperaturas de calcinação ou reação catalítica, gargalos de sinterização também crescem nos pontos de contato; os átomos se difundem ao longo da interface de contato e as partículas vizinhas fundem-se gradualmente em uma partícula maior.
Quando duas nanopartículas se encontram em um líquido, a atração de van der Waals aumenta rapidamente à medida que a separação diminui. A teoria clássica DLVO expressa a interação entre partículas como a soma da repulsão eletrostática da dupla camada elétrica e da atração de van der Waals; quando a repulsão é forte o suficiente, uma barreira de energia repulsiva aparece na curva de energia de interação total, e a maioria das colisões não consegue superá-la.
A carga na superfície da partícula fornece repulsão eletrostática, enquanto o polímero adsorvido na superfície fornece impedimento estérico; os dois respondem de maneira diferente à concentração de sal da solução.
Na água, a superfície das partículas de óxido é geralmente coberta com grupos hidroxila. Em pH baixo, as hidroxilas da superfície ligam prótons e as partículas tornam-se positivamente carregadas; em pH alto, as hidroxilas perdem prótons e as partículas tornam-se negativamente carregadas. O pH no qual o potencial zeta é zero é chamado de ponto isoelétrico.
O ponto isoelétrico do dióxido de titânio P25 é de cerca de pH 6,2; Na⁺ e Cl⁻ não se adsorvem especificamente em sua superfície, e o valor não muda quando a concentração de NaCl é variada. A um pH próximo de 6,2, a superfície da partícula quase não carrega carga líquida, e grandes flocos aparecem na dispersão.
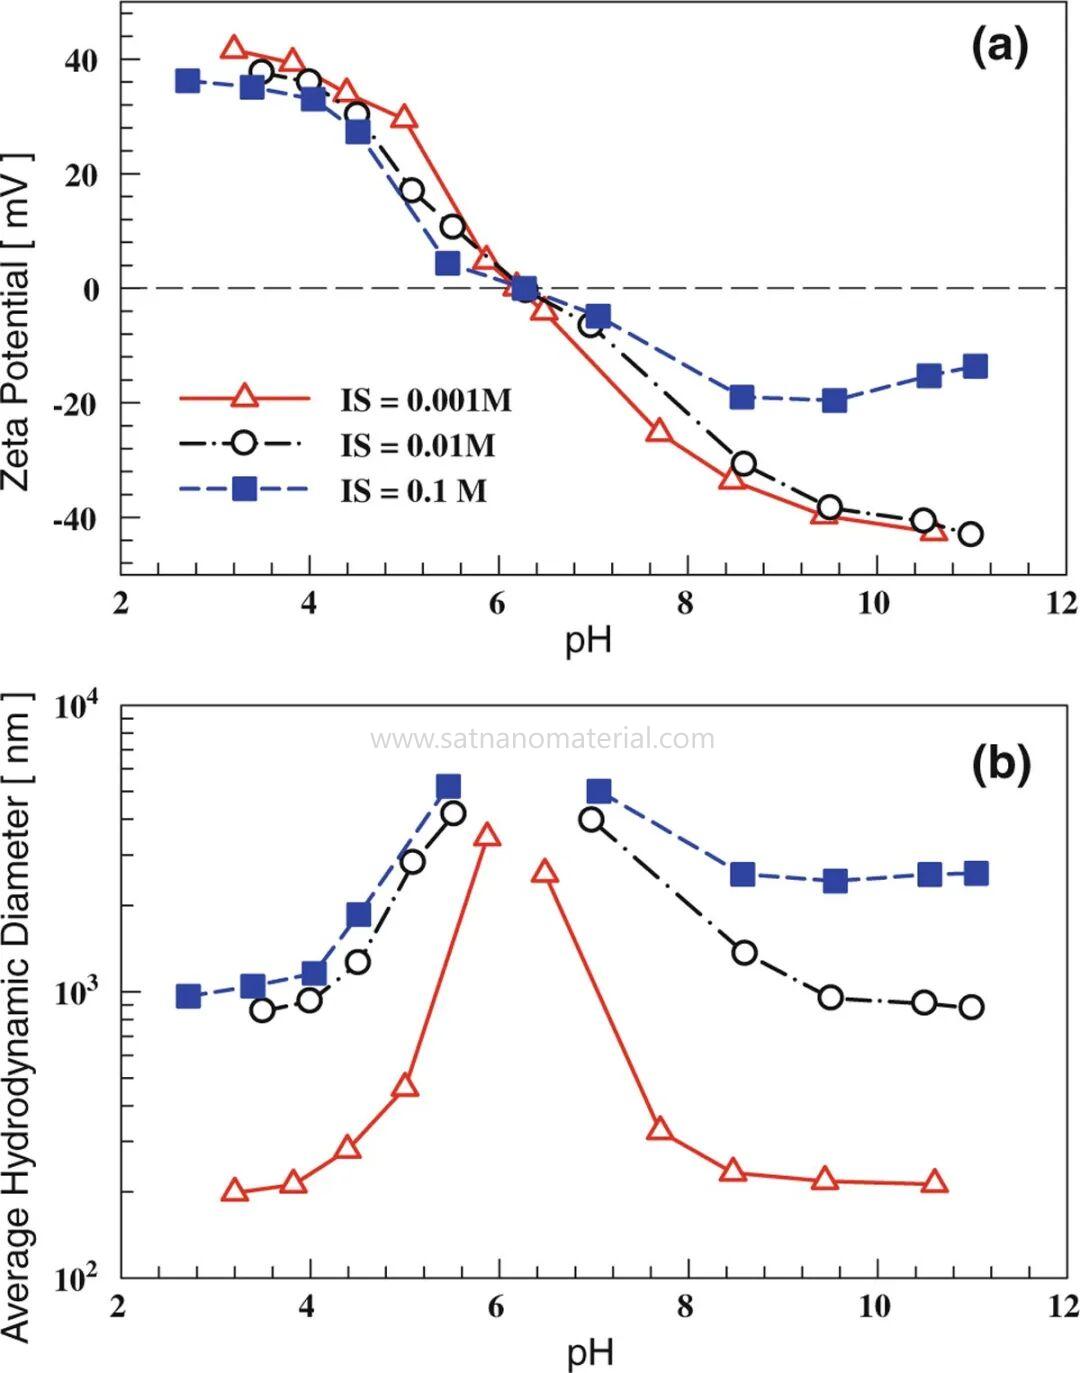
Figura 2. Potencial zeta e diâmetro hidrodinâmico médio de dispersões de nanopartículas de dióxido de titânio em função do pH em soluções de NaCl de diferentes forças iônicas. DOI: 10.1007/s11671-010-9772-1
Uma concentração mais alta de NaCl comprime a dupla camada elétrica ao redor das partículas. Quando o pH está distante do ponto isoelétrico, um aumento na força iônica diminui o valor absoluto do potencial zeta e as partículas se agregam mais prontamente: a uma força iônica de 0,001 M, o diâmetro hidrodinâmico da dispersão de P25 em pH 3–4 e acima de pH 8,5 é de cerca de 200 nm; quando a força iônica aumenta para 0,01 M e 0,1 M, o diâmetro em pH 3–4 aumenta para cerca de 1 μm.
A magnitude do efeito do sal varia com o sistema: para o γ-Al₂O₃ a um pH abaixo do ponto de carga zero (cerca de pH 7,5–8), a dispersão permanece estável até uma concentração de NaCl de 100 mM e agrega-se marcadamente assim que a concentração é elevada para 1000 mM.
Para dispersões estabilizadas por repulsão eletrostática, tanto o ajuste do pH para um valor distante do ponto isoelétrico quanto a lavagem dos sais restantes da síntese com água deionizada elevam a barreira de energia repulsiva. Quando o meio de dispersão em si contém uma grande quantidade de sal, essa abordagem é difícil de aplicar: a pH 7,4 e 150 mM de NaCl (salinidade fisiológica), nanopartículas de ouro estabilizadas por citrato agregam-se porque sua carga superficial é parcialmente neutralizada.
Quando as cadeias poliméricas estão firmemente adsorvidas na superfície da partícula e se estendem para o solvente, duas partículas que se aproximam comprimem suas respectivas camadas adsorvidas, produzindo repulsão estérica que não depende da carga superficial.
Quando uma dispersão de nanopartículas de ouro de 15 nm foi ajustada para pH 7,4 e 150 mM de NaCl, as amostras sem polietilenoglicol (PEG) e com PEG linear portador de grupos terminais hidroxila ou metoxi mudaram imediatamente de vermelho para azul-acinzentado e precipitaram, enquanto as amostras com PEG linear terminado em tiol e com PEG cíclico ainda estavam vermelhas após 1000 min. Os autores sustentam que, uma vez que a carga superficial tenha sido blindada pela alta concentração de sal, a camada de PEG adsorvida ainda evita que as partículas se toquem.
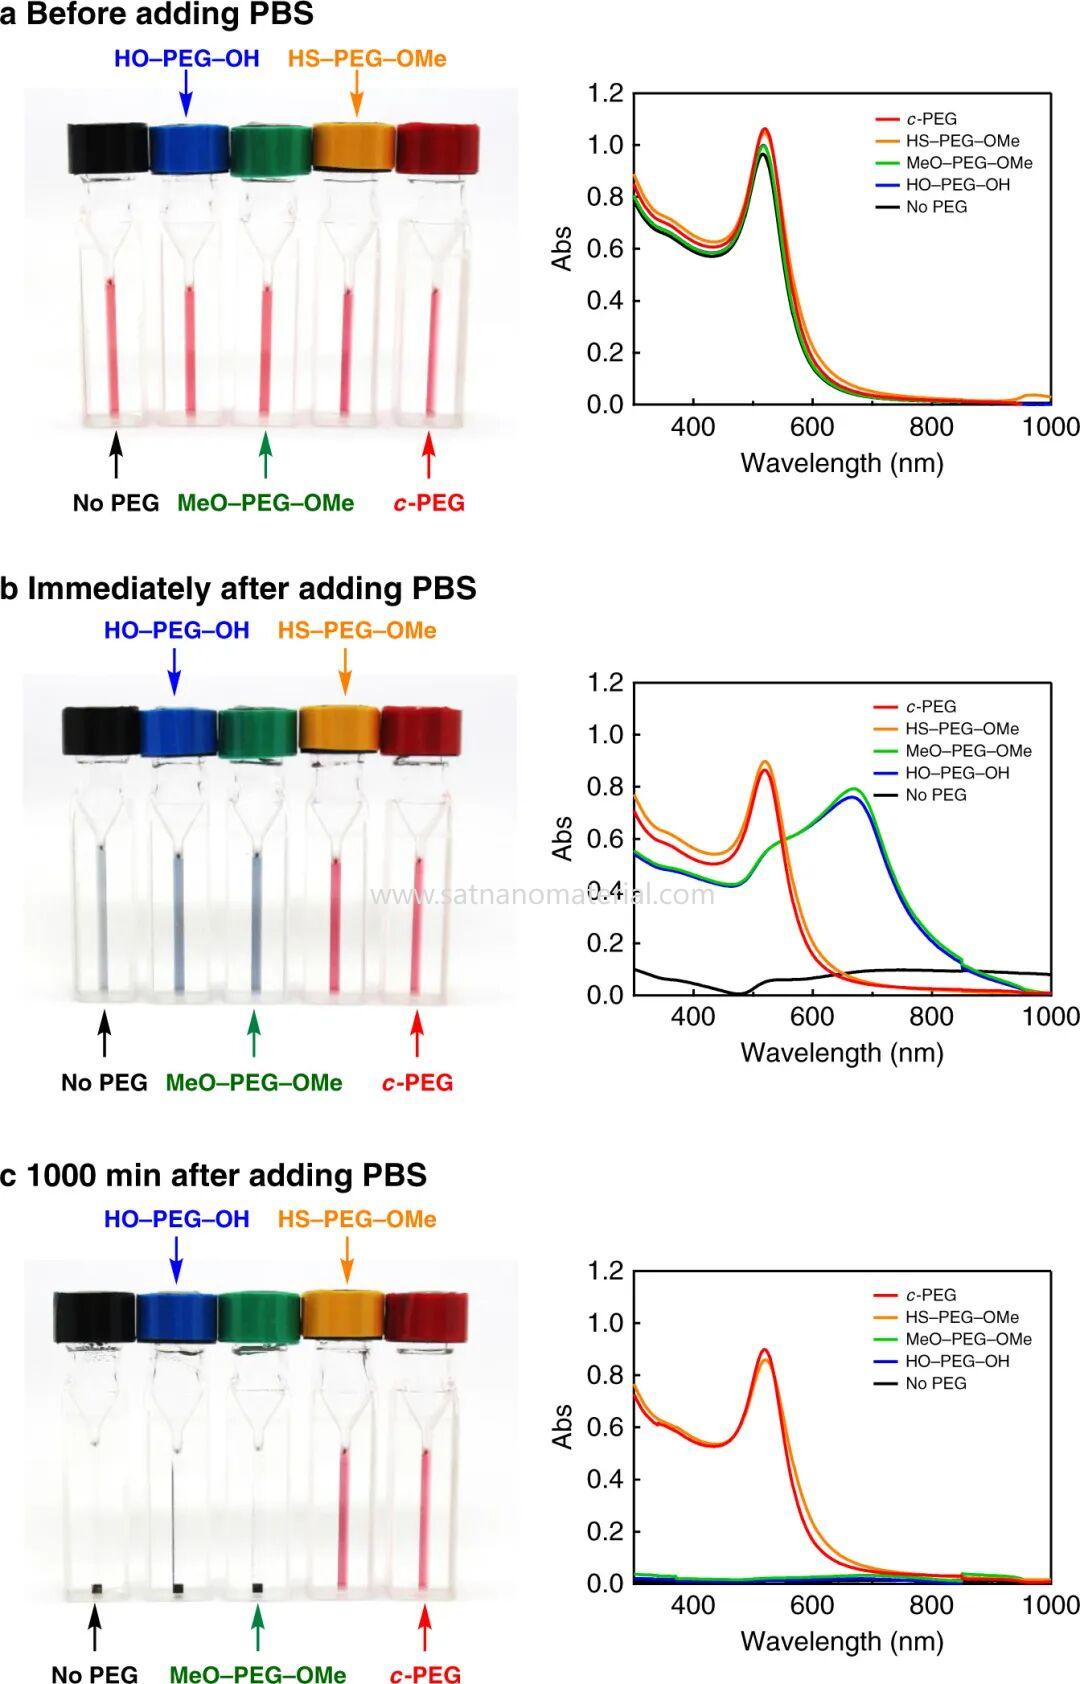
Figura 3. Fotografias e espectros de absorção UV-vis de dispersões de nanopartículas de ouro contendo diferentes polietilenoglicóis antes da adição de tampão fosfato concentrado, imediatamente após a adição e após 1000 min. DOI: 10.1038/s41467-020-19947-8
A espessura desta camada de PEG pode ser estimada por espalhamento dinâmico de luz: as partículas de ouro sem PEG tinham um diâmetro de 19 nm, que aumentou para apenas 20 nm após a adição de PEG linear com grupos terminais hidroxila ou metoxi; o PEG tiol forma uma ligação química com a superfície do ouro e aumentou o diâmetro para 28 nm, enquanto o PEG cíclico, contando com a adsorção física, também o aumentou para 26 nm, mostrando que os dois últimos formam camadas adsorvidas mais espessas ao redor das partículas.
Moléculas que são muito pequenas também são ineficazes: após a adição de 18-coroa-6 com um diâmetro de cerca de 0,7 nm, todas as partículas de ouro precipitaram.
O grau de cobertura da camada adsorvida depende da quantidade de polímero utilizada: para partículas de ouro de 5 nm com PEG cíclico de peso molecular em torno de 5000 a uma concentração de 0,025% em peso, apenas 22% da absorbância relativa restou após repousar por 1000 min em salinidade fisiológica; a concentrações de 0,25% em peso e 2,5% em peso, 78% e quase nenhuma alteração foram retidos, respectivamente. Quando a cobertura é insuficiente, a ponte (bridging) também pode ocorrer.
Em experimentos de secagem com partículas de ouro depositadas por gota (drop-cast), quando a albumina sérica bovina foi utilizada a cerca de 1/20 da quantidade ótima, as moléculas de proteína puderam se adsorver em várias partículas ao mesmo tempo, ligando as partículas em grandes aglomerados.
Quando as partículas são secas formando um pó, o solvente recua para os vãos entre as partículas e forma pontes líquidas; a força capilar gerada pela superfície líquida curva puxa as partículas umas em direção às outras.
Uma estimativa para duas partículas de sílica de 20 nm mostra que a energia da ponte líquida durante a evaporação é de cerca de 10³ kBT, muito superior à barreira de energia de repulsão eletrostática e suficiente para aproximar as partículas a uma distância em que atua a atração de van der Waals. À medida que as superfícies das partículas continuam a perder água, a atração entre elas é ainda mais fortalecida.
A pressão capilar pode ser estimada com a equação de Young–Laplace: ΔP = 2γcosθ/r, onde γ é a tensão superficial do solvente, θ o ângulo de contato e r o raio do poro. Quanto menor o poro, maior a pressão capilar; uma vez que os vãos entre as nanopartículas estão apenas na escala nanométrica, a pressão capilar durante a secagem é muito grande.
Substituir a água entre as partículas por um solvente de baixa tensão superficial, como o etanol, antes da secagem reduz γ e, portanto, a pressão capilar. Para géis úmidos de sílica cuja superfície possui grupos silanol, um reagente de sililação, como o trimetilclorosilano, também é adicionado antes da secagem à pressão ambiente. Tais reagentes substituem o hidrogênio de Si–OH por grupos alquil, como o metil, de modo que a superfície se torna hidrofóbica, o ângulo de contato θ aumenta e a pressão capilar diminui ainda mais.
Além da pressão capilar, à medida que a ponte líquida encolhe, partículas ainda menores migram para o ponto de contato. Em um sistema polidisperso composto por partículas de sílica de 20 nm a 90 μm, as pequenas partículas reúnem-se nas pontes líquidas em retração e formam pontes sólidas entre as partículas grandes após a secagem; em depósitos bidispersos e polidispersos, a energia de descolamento de partículas de 20 μm é cerca de 15 e 20 vezes maior, respetivamente, do que em um sistema monodisperso, e os aglomerados permanecem estáveis quando molhados novamente e lavados por um fluxo de água.
Tanto a força capilar quanto as pontes sólidas originam-se da superfície líquida em recuo. A secagem supercrítica eleva a temperatura e a pressão dentro do vaso acima do ponto crítico do solvente, de modo que o líquido se transforma em um fluido supercrítico; a interface líquido–gás e a tensão superficial desaparecem então, e a força capilar deixa de surgir. A secagem supercrítica a baixa temperatura primeiro substitui a água por um solvente orgânico, como o etanol, e depois por CO₂, cuja temperatura crítica é próxima à temperatura ambiente; esta rota depende de equipamentos resistentes à pressão e é relativamente dispendiosa.
A liofilização, por contraste, deixa a água congelar primeiro e depois sublima-a a uma baixa pressão de cerca de dez milésimos da pressão atmosférica, evitando assim a evaporação da água líquida. A fase de congelamento, contudo, traz novos problemas: à medida que a água continua a congelar, os solutos concentram-se no líquido restante não congelado, as interações entre as partículas tornam-se mais fortes e o crescimento de cristais de gelo também gera tensão mecânica.
Após nanopartículas de ouro de 15 nm terem sido congeladas com azoto líquido e liofilizadas, as amostras sem PEG e com PEG linear terminado em hidroxilo ou metoxi tornaram-se sólidos cinzentos-azulados que não puderam ser redispersos após a adição de água, sendo a sua absorbância relativa não superior a 9%; as amostras de tiol PEG e PEG cíclico mantiveram-se vermelhas e recuperaram para 84% e 91%, respetivamente, após a redispersão.
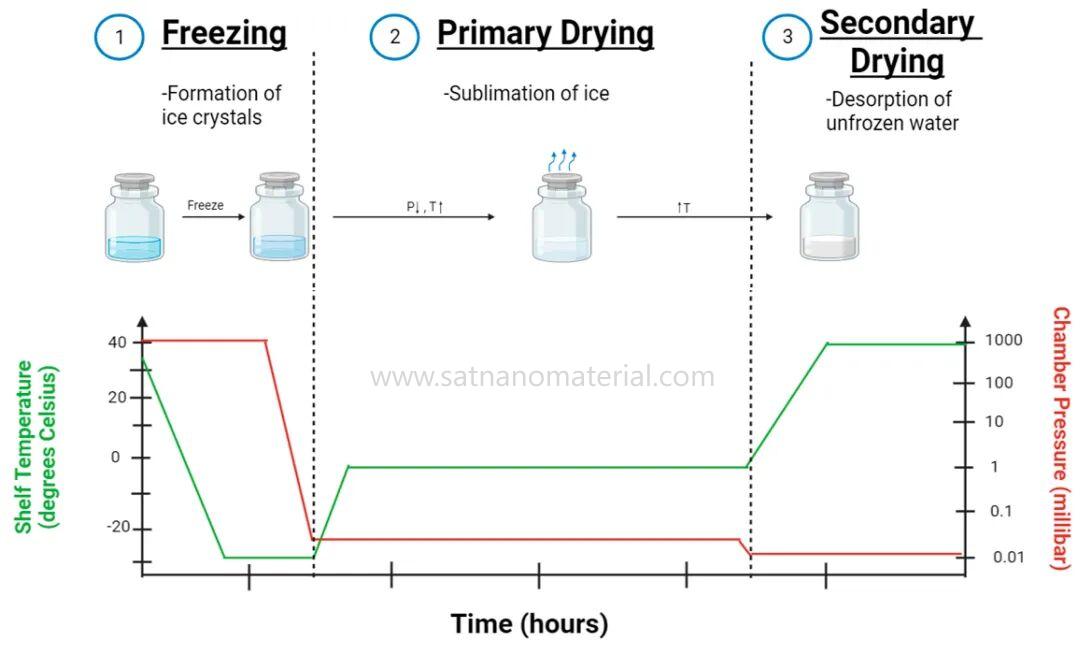
Figura 4. Estado das amostras nas três fases da liofilização — congelamento, secagem primária e secagem secundária — e esquema da temperatura da prateleira e pressão da câmara em função do tempo. DOI: 10.3390/ijms241814041
Além de adsorver PEG na superfície das partículas, a adição de trealose ou sacarose é mais comumente usada ao liofilizar nanopartículas. Acredita-se que estes lioprotetores formam uma matriz vítrea que envolve as partículas a baixa temperatura, mantendo as partículas afastadas e amortecendo também a tensão causada pelo crescimento de cristais de gelo. A temperatura da secagem primária afeta igualmente a redispersão: assim que a temperatura do produto excede a temperatura de colapso, o bolo liofilizado poroso colapsa, a humidade residual aumenta e as partículas tornam-se mais difíceis de redispersar.
Quando um pó seco é adicionado de volta a um líquido, a energia mecânica fornecida pelo ultrassom pode desagregar aglomerados moles; a entrada de energia é geralmente expressa como energia por unidade de volume (J/mL). Em uma medição de tamanho de partícula de um pigmento de dióxido de titânio, a amostra foi primeiro dispersa por ultrassom a 562 J/mL em água contendo 2% de polifosfato, e alguns aglomerados reapareceram após repouso durante a noite; tratá-la em um banho ultrassónico de 80 W por 1 min antes da medição resultou numa proporção maior de partículas primárias na distribuição de tamanhos do que uma amostra que foi apenas agitando à mão.
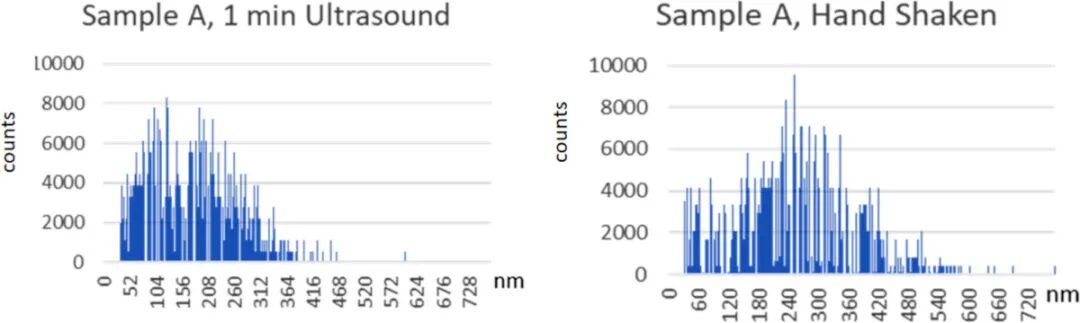
Figura 5. Distribuições de tamanho de partícula medidas por espectrometria de massa de plasma acoplado indutivamente de partícula única para uma pré-dispersão de pigmento de dióxido de titânio após 1 min de tratamento em banho ultrassónico e após redispersão apenas por agitação manual. DOI: 10.3762/bjnano.15.29
Os investigadores escolheram 562 J/mL com base no argumento de que acima de cerca de 250 J/mL os aglomerados duros e as partículas primárias começam a desagregar-se, mas a uma taxa muito baixa; à medida que a energia é ainda mais aumentada, as próprias partículas primárias também podem quebrar, e o tamanho de partícula medido torna-se então menor. Mesmo após uma dispersão completa, alguns aglomerados duros permanecem na amostra.
Durante a calcinação, a difusão atómica acelera, as partículas em contacto unem-se através de pescoços de sinterização e fundem-se gradualmente em partículas maiores. Partículas metálicas suportadas num suporte também podem crescer de duas outras maneiras: uma partícula inteira migra e funde-se com uma partícula vizinha, ou átomos transferem-se de uma partícula pequena para uma grande, sendo este último o amadurecimento de Ostwald. Ambas as vias requerem contacto ou troca de matéria entre as partículas.
Nanopartículas de conversão ascendente YVO₄:Yb,Er sintetizadas pelo método de complexação por citrato de sódio são menores que 10 nm, mas têm baixa cristalinidade e precisam de recozimento; após calcinação direta a 750 °C durante 2 h, a distribuição do tamanho de partícula alarga-se e ocorre aglomeração.
Uma camada de revestimento de sílica foi primeiro cultivada em redor das partículas com ortossilicato de tetraetila, e o pó foi então calcinado a 750 °C durante 2 h. A imersão subsequente em solução de NaOH 0,5 M durante 4 h dissolveu a maior parte da sílica, dando partículas bem dispersas de alta cristalinidade com um tamanho de 10–15 nm medido por TEM.
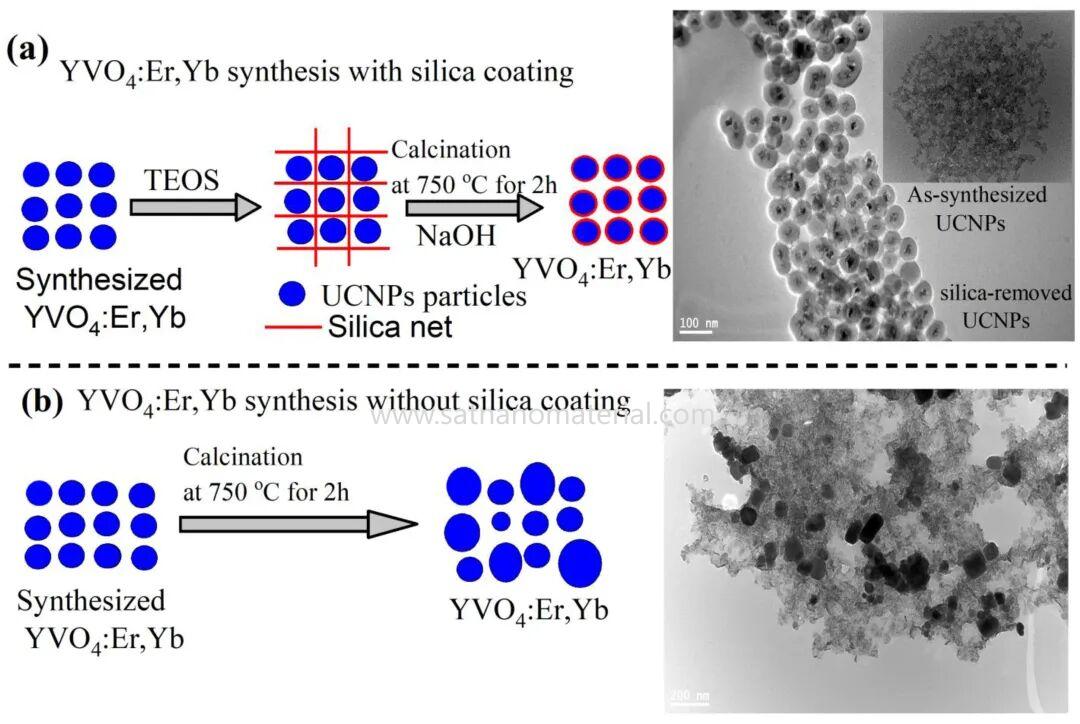
Figura 6. Processo de revestimento de nanopartículas de conversão ascendente YVO₄:Er,Yb com sílica, calcinação e posterior remoção da camada de revestimento com álcali, juntamente com imagens de TEM das partículas obtidas por calcinação a 750 °C durante 2 h com e sem o revestimento. DOI: 10.3390/nano11061535
Durante a calcinação, a camada de revestimento ocupa o espaço entre as partículas, para que as partículas vizinhas de YVO₄ não se toquem diretamente: a cristalinidade no interior das partículas aumenta, mas as partículas carecem dos pontos de contacto onde os pescoços de sinterização se poderiam formar. Quando a camada de revestimento é removida, o estudo controlou a espessura da camada de sílica residual através da concentração da solução de NaOH e do tempo de imersão.
Para partículas de metal suportadas em um suporte, dois comprimentos podem ser comparados: a distância d que as partículas vizinhas devem percorrer para se encontrarem, e o comprimento de migração r de uma única partícula a uma dada temperatura. Quando d
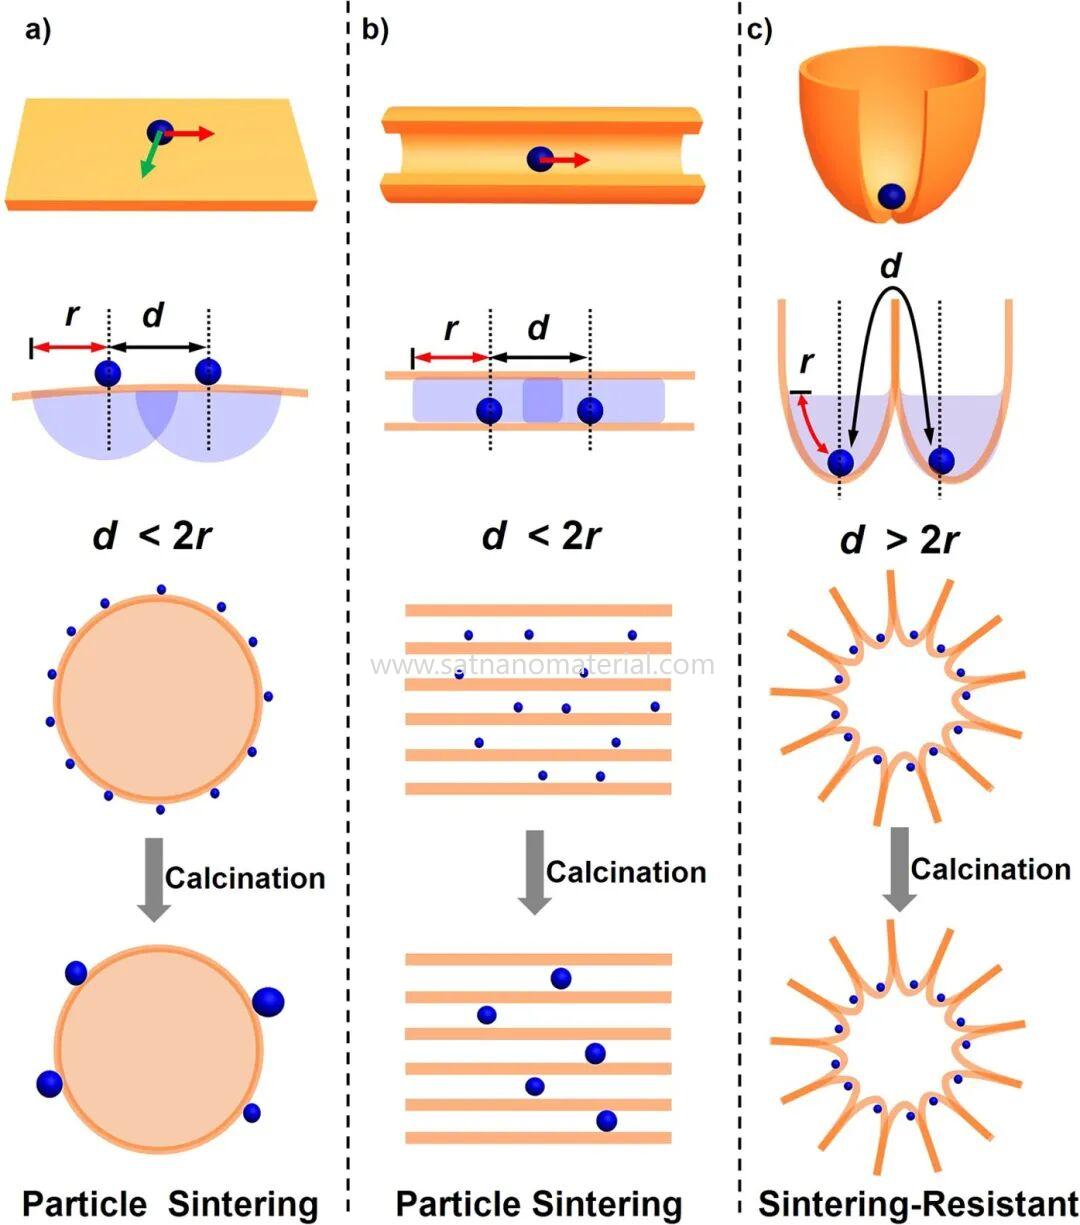
Figura 7. Relação entre a distância de encontro d de partículas vizinhas e o comprimento de migração r de uma única partícula em três suportes — uma superfície plana, um poro unidimensional e um compartimento de boca larga — e esquemático do estado das partículas após a calcinação. DOI: 10.1038/srep41773
No suporte de sílica do tipo compartimento de boca larga, o número de compartimentos é mais de 7 vezes o número de partículas de platina, a maioria dos compartimentos contém no máximo uma partícula, e as paredes do compartimento tornam a distância real de percurso das partículas vizinhas muito maior do que a separação em linha reta de cerca de 30 nm.
Partículas de platina de cerca de 1,7 nm encapsuladas em dendrímeros foram carregadas a cerca de 0,07% em peso nos três suportes de sílica; após a calcinação ao ar a 550 °C por 4 h, as partículas de platina no suporte de compartimento ainda mediam 1,7 ± 0,4 nm, enquanto cresceram para 7,1 ± 1,8 nm nos canais mesoporosos de SBA-15 e para 10,1 ± 3,6 nm na superfície de nanoesferas de sílica sólida.
Em observações de aquecimento in situ sob vácuo, uma partícula dentro do mesmo canal SBA-15 tornou-se menor enquanto uma partícula vizinha tornou-se maior, o que é consistente com o amadurecimento de Ostwald.
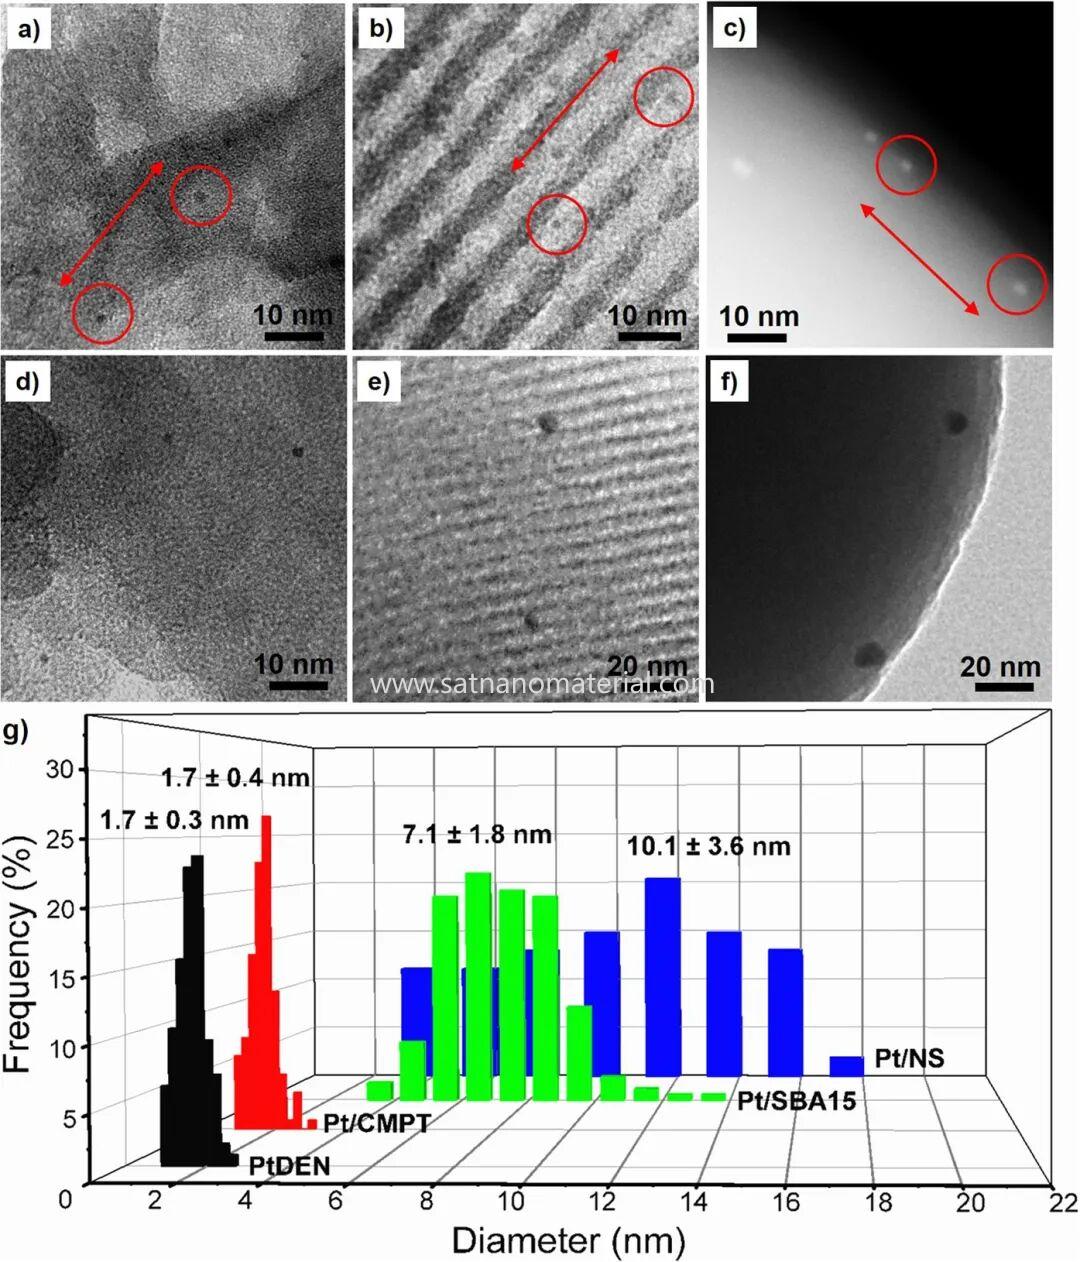
Figura 8. Micrografias eletrônicas e distribuições de tamanho de partículas de platina suportadas em sílica do tipo compartimento, sílica mesoporosa SBA-15 e nanoesferas de sílica antes e depois da calcinação ao ar a 550 °C por 4 h. DOI: 10.1038/srep41773
Quando a carga de platina foi aumentada para 0,84% em peso, a chance de várias partículas aparecendo no mesmo compartimento aumentou, e após a calcinação as partículas cresceram para 2,7 ± 2,1 nm. Os compartimentos abertos também permitem que os reagentes alcancem a superfície da partícula facilmente: a dispersão de platina medida por quimissorção de CO foi de 67%, 22% e 18% no suporte de compartimento, SBA-15 e nanoesferas de sílica, respectivamente. As partículas de platina na SBA-15 também bloqueiam os canais, de modo que a taxa de oxidação de CO normalizada para os sítios ativos é menor.


 serviço on-line
 13929258449
 admin@satnano.com
 + 8613929258449


